Resultados promissores no primeiro teste de terapia de reposição enzimática dentro do útero em bebê com doença de Pompe
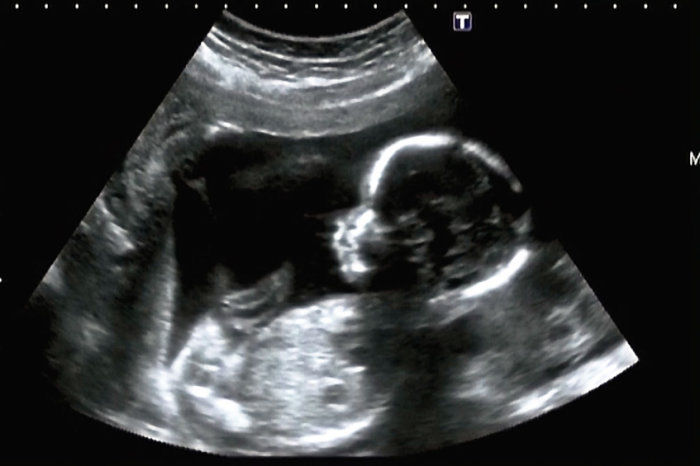
Pacientes com doenças de depósito lisossômico de início precoce são candidatos ideais para terapia pré-natal porque os danos aos órgãos começam no útero.
Em um novo estudo, publicado no The New England Journal of Medicine, pesquisadores relataram os resultados de segurança e eficácia da terapia de reposição enzimática (TRE) dentro do útero em um feto com MIRC (material imunológico medido pela reação cruzada) negativo para doença de Pompe de início infantil – o extremo mais grave do espectro da doença. A história familiar era positiva para doença de Pompe de início infantil com cardiomiopatia em dois irmãos falecidos previamente afetados.
Os investigadores conduziram seis infusões de TRE no útero em intervalos de 2 semanas, começando com 24 semanas e 5 dias de gestação e continuando até 34 semanas e 5 dias de gestação. Durante as infusões, eles administraram alglucosidase alfa através da veia umbilical na dose de 20 mg por quilograma de peso fetal estimado.
O trabalho de parto foi induzido e o bebê nasceu de parto vaginal com 37 semanas e 4 dias de gestação.
Após o nascimento, a criança foi tratada com indução de tolerância imunológica em seu primeiro dia de vida. A partir do dia 4, ela recebeu infusões de TRE a cada 2 semanas, recebendo 20 mg por quilo em cada dose. Os médicos aumentaram sua dose por volta dos 10 meses e novamente aos 11 meses.
Este foi o primeiro teste de terapia de reposição enzimática dentro do útero, e provou ser seguro e eficaz para um bebê com doença de Pompe de início infantil, de acordo com o relato de caso.
Leia sobre "Doença de Pompe", "Glicogenoses - como elas são" e "Erros inatos do metabolismo".
Depois de receber TRE dentro do útero e terapia pós-natal padrão, o paciente atual não apresentou manifestações cardíacas e tinha função motora apropriada para a idade no pós-natal, também estava atingindo marcos de desenvolvimento, tinha níveis normais de biomarcadores e estava se alimentando e crescendo bem aos 13 meses de idade.
Tippi MacKenzie, MD, da University of California San Francisco, e colegas relataram que não houve acúmulo de glicogênio no útero, o que leva a sequelas clínicas da doença de Pompe de início infantil no nascimento.
O bebê também tinha níveis normais de creatina quinase e função motora apropriada para a idade aos 13 meses, sugerindo o benefício cardíaco e musculoesquelético geral da TRE no útero.
Além disso, não houve reações adversas a nenhuma das seis infusões na mãe ou no feto, relataram.
Esses resultados são consistentes com a TRE no útero atenuando – ou mesmo a interrompendo – o processo da doença durante o período fetal, escreveram MacKenzie e seus colegas. Além disso, com mais pesquisas, as descobertas podem apoiar a mudança da janela de tratamento para esses pacientes para o período pré-natal para melhorar os resultados da infância, disseram eles.
A co-autora Priya Kishnani, MD, da Duke University em Durham, Carolina do Norte, chamou o trabalho de “emocionante”, “inovador” e uma nova fronteira para pacientes com doença de Pompe, observando que o bebê está indo muito bem de um perspectiva cardíaca, motora e de desenvolvimento.
“Ela está alcançando marcos motores apropriados para a idade”, disse Kishnani. O bebê começou a andar por volta dos 11,5 meses e se saiu bem na fisioterapia e nas avaliações cardíacas realizadas em Ottawa, disse ela.
“Mas no espaço das doenças raras, tudo começa com um N-de-1”, acrescentou Kishnani. “Precisamos observar este bebê com muito cuidado, para que possamos continuar a garantir que, a longo prazo, ela continue a crescer”.
A doença de Pompe de início infantil é uma doença de depósito lisossômico rara, de rápida progressão, causada pela deficiência da enzima α-glicosidase ácida (GAA). Os pacientes desenvolvem cardiomiopatia hipertrófica pré-natal e hipertonia no nascimento e, se não forem tratados, geralmente morrem aos 2 anos de idade. Todas essas razões tornam a doença de Pompe de início infantil atraente para tratamento dentro do útero, escreveram MacKenzie e colegas.
No caso de doenças mais graves que ocorrem após o nascimento, os médicos as tratam imediatamente, disse MacKenzie. Mas para doenças genéticas diagnosticadas antes do nascimento, os médicos geralmente esperam até depois do nascimento para tratar, o que às vezes leva meses. “Simplesmente faz mais sentido tratar alguém no momento do diagnóstico”, disse MacKenzie.
Os pesquisadores seguiram os protocolos do ensaio clínico de fase I, In Utero Enzyme Replacement Therapy for Lysosomal Storage Diseases (IUERT), que está investigando a segurança e a eficácia das terapias enzimáticas administradas dentro do útero para tratar oito distúrbios de depósito lisossômico.
Veja também sobre "Mutações genéticas", "Exame genético" e "Aconselhamento genético".
Fontes:
The New England Journal of Medicine, publicação em 09 de novembro de 2022.
MedPage Today, notícia publicada em 10 de novembro de 2022.